FDA为何拒批中国抗癌新药?信中点出:93%恶化或死亡病例出自中国患者
美国FDA没有批准康方生物的肺癌药依沃西单抗在美上市。FDA在11月13日的信中说,关键试验中93%的肿瘤恶化或死亡病例出在中国病人身上,病人生存时间也没有显著延长,建议另做多国参与的新试验。

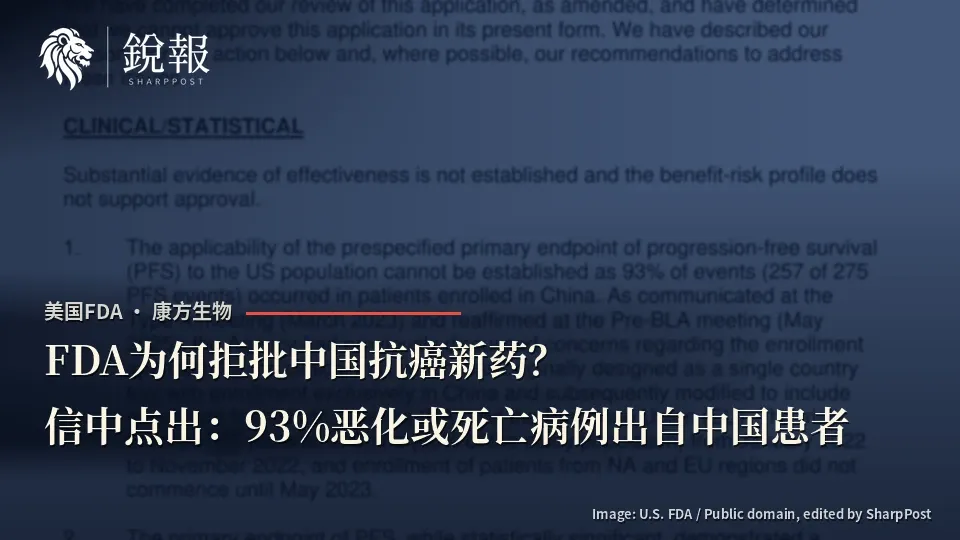
美国食品药品监督管理局(FDA)没有批准中国康方生物研发的肺癌药依沃西单抗在美国上市。FDA在11月13日写给申请方Summit Therapeutics的完整回复函(即说明不批准理由和补救办法的正式信件)中指出,支撑申请的关键试验里,93%的肿瘤恶化或死亡病例出在中国入组的病人身上。
这项名为HARMONi的三期试验(新药上市前通常最后一轮、规模较大的人体试验)于2022年1月在中国开始招募病人。入组的是EGFR基因突变的晚期非小细胞肺癌病人,此前用过的EGFR靶向药已经失效,其中包括第三代靶向药。EGFR突变是部分肺癌病人癌细胞中的一种基因变化。病人在含铂化疗之外,加用依沃西单抗或安慰剂。依沃西单抗同时阻断两个靶点:阻断PD-1,让病人自身的免疫细胞攻击肿瘤;阻断VEGF,抑制给肿瘤供血的新生血管。到当年11月,中国入组的病人已占试验全部病人的60%。
2022年12月,康方把美国、加拿大、欧洲和日本等地的开发和销售权授予Summit,首付款5亿美元,交易总额最高50亿美元。中国市场的权利仍归康方。
2023年3月,FDA在与Summit的一次正式会议上,对这种先在中国招募的方式表示担忧。两个月后,北美和欧盟开始招募病人。试验最终入组438人,其中165人来自北美和欧洲。
2024年5月,中国国家药品监督管理局批准依沃西单抗联合化疗治疗同一类病人,依据是另一项只在中国开展的三期试验HARMONi-A。康方称,2025年4月该药在中国获批第二项用途,用于一线治疗另一类晚期非小细胞肺癌。
2025年5月,FDA在申报前会议上再次提出对招募方式的担忧。5月30日,Summit公布HARMONi的初步结果。试验事先定了两项主要终点,也就是判断药效的核心指标:一是无进展生存期,即病人多久肿瘤没有恶化;二是总生存期,即病人实际活了多久。Summit在公告中披露,FDA指出,获批上市需要总生存期取得统计学显著的获益,也就是两组差距大到难以用偶然解释。
随后公布的完整数据显示,用药组一半病人在6.8个月内肿瘤恶化或死亡,对照组是4.4个月,恶化或死亡风险降低约48%。用药组一半病人活过16.8个月,对照组是14.0个月,相差2.8个月,没有达到预设的统计学标准。这次生存分析的数据截至2025年4月,北美和欧洲病人的中位随访时间只有9.2个月。肿瘤明显缩小的病人,用药组占44.7%,对照组占34.2%。
2025年11月14日,Summit递交上市申请。FDA的审批期限定在一年后。
2026年7月22日,Summit公布延长随访的结果。截至2026年6月的数据显示,在全体病人和西方病人中,用药组的死亡风险都比对照组低约24%。亚洲病人的数据仍停在2025年4月。Summit称已把这些数据提交FDA。
在11月13日落款的信中,FDA列出的第一条理由是病人来源。HARMONi共记录275例肿瘤恶化或死亡,其中257例出在中国入组的病人身上。FDA因此无法判断试验结果是否适用于美国病人。
信中第二条理由是药效。总生存期没有统计学显著改善,两组肿瘤缩小的比例也没有实质差别。FDA写道:“中位无进展生存期的有限改善,不足以抵消依沃西单抗作为化疗叠加疗法的风险。”这些风险包括严重的免疫相关副作用,以及与阻断VEGF有关的副作用。对7月提交的延长随访数据,FDA定为仅供探索参考的“事后分析”。信中指出,各地区数据截止时间不一致,看来是因为中国的试验中心在2025年期间关闭,随访较早结束。
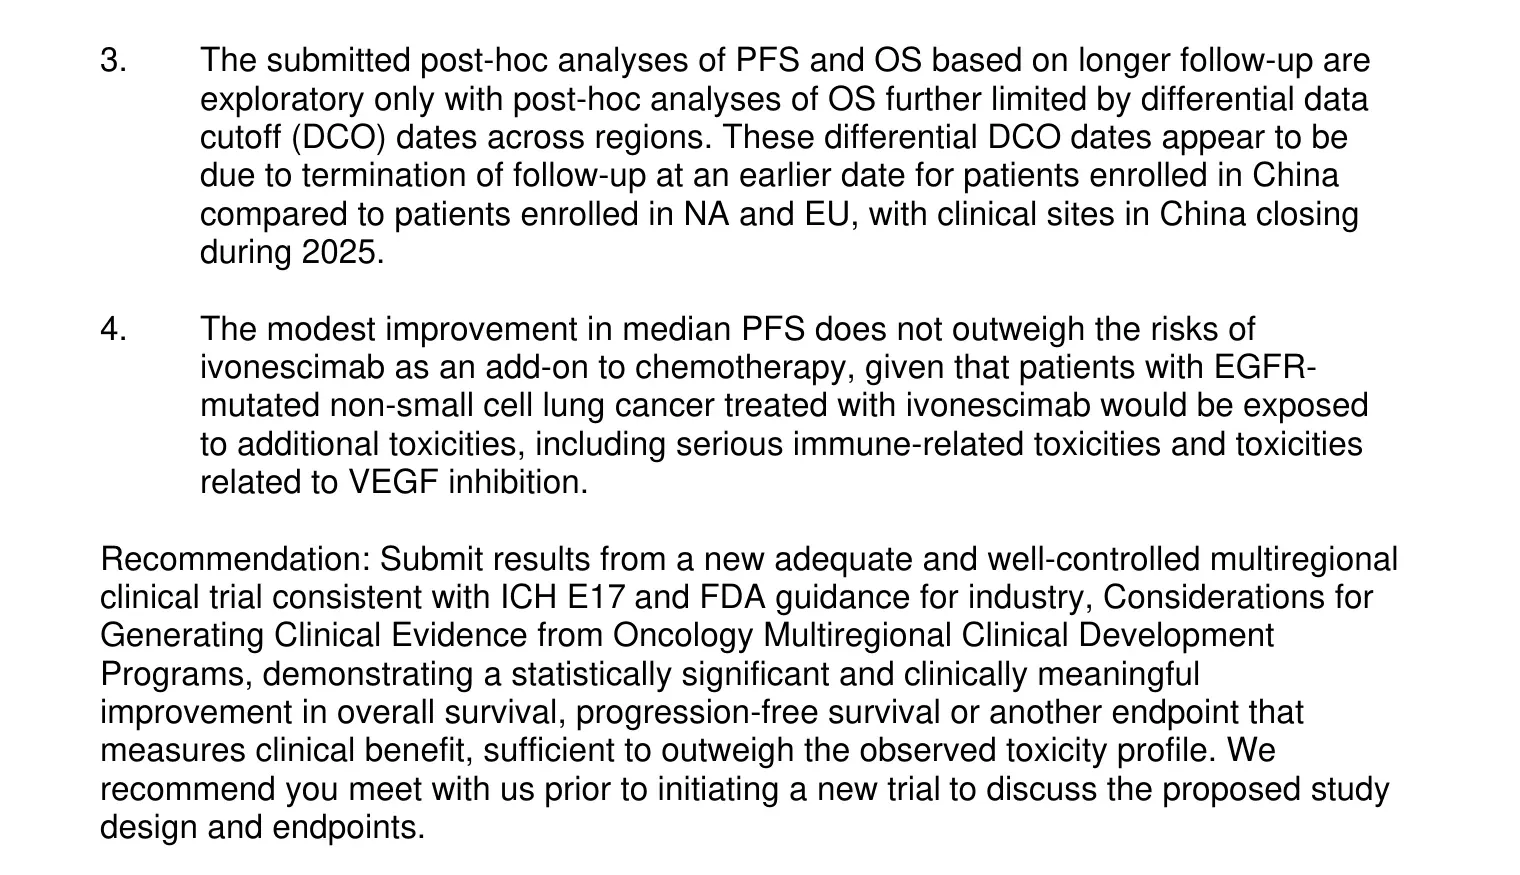
FDA建议Summit另做一项在多个国家和地区招募病人的新试验,并符合国际通行的多区域试验规范。新试验要证明这个药能显著延长生存、推迟肿瘤恶化或改善其他可衡量的临床指标,且好处大于副作用。FDA还建议双方在新试验启动前开会,商定设计和评价指标。
新加坡时间11月15日晚,Summit公布了这一决定。公告称,FDA认定病人生存时间没有统计学显著改善,药效证据因此不足;目前FDA已批准的疗法中,没有一种在这类病人身上证明能显著延长生存。公告列出,因副作用停药的病人,用药组占7.3%,对照组占5.0%,但没有提到中国病人占比。FDA随后在官网公开了这封信,部分内容已涂黑。
当晚的投资者电话会上,康方董事长夏瑜表示,当初是康方和Summit说服FDA接受了先中国、后海外的招募设计,FDA从一开始就要求生存期取得统计学显著的结果。美国行业媒体Fierce Biotech报道了这番话。
同一晚,雪球用户“蚍蜉撼葱”发帖,拿强生的埃万妥单抗作比,称这款药在同一类病人中只凭无进展生存期数据就获批,中国创新药拿着全球多中心数据出海,却面对不一样的审评标准。帖子认为,规则在纸面上统一,审评尺度却不对等。
11月16日,康方股价收报64.10港元,比前一交易日跌22%。康方当天应香港联交所要求发布公告,称除这封信外,董事会不知道股价异常波动的其他原因。同日,康方一项股份奖励计划的受托人在市场上买入33.6万股,耗资约2100万港元。美国时间16日,Summit股价在纳斯达克收报11.82美元,跌16%。
11月18日,康方对界面新闻表示,临床方案是在FDA同意后才开展的,这项研究由Summit主导。同日,雪球用户“锐bio”发文,对埃万妥单抗的比较提出不同看法:埃万妥单抗获批时,原定的最终生存分析尚未完成,FDA把它列为上市后任务;依沃西单抗的正式生存检验已经做完且没有达标,Summit在知道FDA要求的情况下仍选择申报。
11月20日,澎湃新闻平台上一篇澎湃号文章援引英国《金融时报》报道称,一些美国政客已向FDA施压,要求不采信来自中国的药物试验数据。文章还称,不少美国网民怀疑FDA的决定由政治和利益驱动。今年8月20日,美国众议院美中战略竞争特别委员会主席穆勒纳尔和众议员克莱恩致信FDA代理局长,要求除非FDA在过去12个月内实地检查过试验中心,否则不再接受在中国产生的试验数据。
2025年4月,FDA批准了康方的另一款抗癌药派安普利单抗,用于治疗鼻咽癌。同年7月,FDA凭早期疗效数据,附条件加速批准迪哲医药研发的舒沃替尼,用于治疗携带EGFR 20号外显子插入突变的非小细胞肺癌。
按这次的信件规定,Summit须在一年内重新提交申请或采取其他法定行动,也可申请延期。逾期不行动,FDA可将其视为撤回申请。重新提交必须回应信中列出的全部问题,并附上该药全球使用的最新安全性资料。在FDA书面批准前,依沃西单抗不能在美国合法上市。
读到这里,说明你关注真正重要的事
锐报每周深度分析直送邮箱——财经、地缘、科技,穿透表象,少而精选。